







Una crema que hidrata es un cosmético. La misma crema, si su etiqueta promete cicatrizar una herida o tratar una dermatitis, puede pasar a ser un producto sanitario (o incluso un medicamento) y entonces cambian las reglas: marcado CE, licencia de la AEMPS y un registro europeo que en 2026 ya es obligatorio. Lo que decide no es el envase ni el precio, sino lo que el fabricante afirma que hace su producto.
Esta guía resume el camino que recorren fabricantes, importadores y distribuidores en España, con los plazos que corren este año. Se apoya en la experiencia de VLab Consulting, una consultora de productos sanitarios con más de diez años en el sector y más de 500 productos legalizados, según datos de la propia compañía.
Legalizar un producto sanitario en España: lo que cambia en 2026
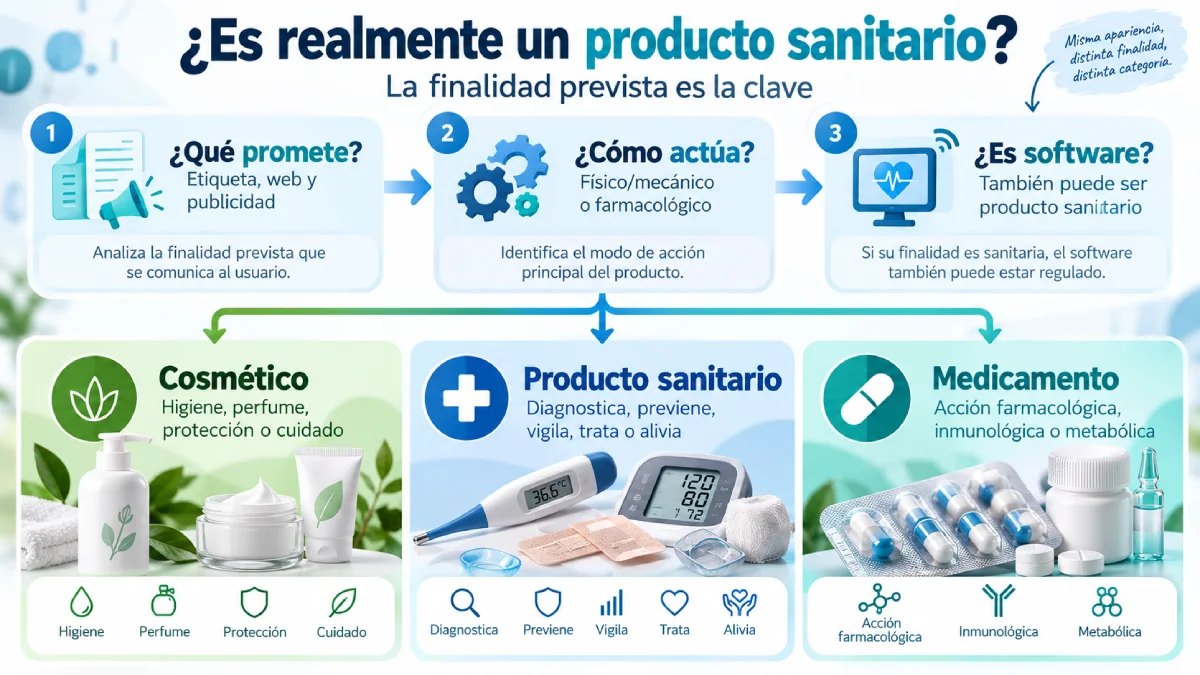
El Reglamento (UE) 2017/745, conocido como MDR, parte de la finalidad prevista que declara el fabricante: diagnosticar, prevenir, vigilar, tratar o aliviar una enfermedad o una lesión. Los cosméticos se rigen por otra norma y no llevan marcado CE; los productos con fines médicos, sí. Tres preguntas ayudan a situarse:
- ¿Qué promete? Etiqueta, web, redes y publicidad cuentan por igual. Un solo mensaje médico puede cambiar la clasificación.
- ¿Cómo actúa? Un producto sanitario logra su efecto principal por medios físicos o mecánicos. Si lo logra por vía farmacológica, inmunológica o metabólica, hablamos de medicamento.
- ¿Es software? Una aplicación que ayuda a diagnosticar o a decidir un tratamiento también puede ser producto sanitario, aunque no tenga nada de físico.
La clase de riesgo marca el camino
El MDR distingue cuatro clases según el riesgo para el paciente. Cuanto más alta, más exigente es el proceso:
- Clase I: riesgo bajo y uso no invasivo, como gasas, jeringas sin aguja o muletas.
- Clase IIa: riesgo medio, como ciertos catéteres o las lentes de contacto.
- Clase IIb: uso prolongado en el cuerpo, de más de 30 días, como los implantes dentales.
- Clase III: riesgo alto, como los implantes mamarios o las válvulas cardiacas.
La diferencia práctica es quién da el visto bueno. En la clase I, salvo que el producto sea estéril, mida algo o sea un instrumento quirúrgico reutilizable, el fabricante puede declarar por sí mismo que cumple la norma. Desde la clase IIa interviene un organismo notificado que audita el sistema y emite el certificado, lo que alarga plazos y presupuesto.
Seis pasos para poner el producto en el mercado
- Clasificar el producto con las reglas del anexo VIII del MDR.
- Montar un sistema de gestión de calidad. El MDR lo exige y la norma ISO 13485 es la vía habitual para demostrarlo.
- Elaborar el expediente técnico, con la evaluación clínica y el análisis de riesgos.
- Evaluar la conformidad (con organismo notificado cuando corresponda), firmar la declaración UE de conformidad y colocar el marcado CE.
- Solicitar la licencia previa de funcionamiento a la AEMPS si se fabrica, importa, agrupa o esteriliza. Según el artículo 7 del Real Decreto 192/2023, es obligatoria para esas actividades.
- Registrarse en EUDAMED, la base de datos europea de productos y operadores.
El técnico garante: quién responde ante la AEMPS
Para obtener la licencia, la empresa necesita un técnico garante, la persona responsable técnica ante la AEMPS. Debe tener titulación universitaria en una carrera científica (biología, medicina, farmacia o química), al menos un año de experiencia en ISO 13485 o en asuntos regulatorios, y residir en la UE con vinculación a la empresa. Para las pymes, externalizar esta figura suele reducir los costes fijos, porque evita contratar a un especialista a jornada completa.
Lo nuevo de 2026: EUDAMED ya es obligatoria
Desde el 28 de mayo de 2026 es obligatorio usar los cuatro primeros módulos de EUDAMED, según la Decisión (UE) 2025/2371: registro de agentes económicos, registro de productos y UDI, organismos notificados y certificados, y control del mercado. Tiene dos consecuencias prácticas:
- Los productos cuya primera unidad se comercializó antes del 28 de mayo de 2026 y que siguen en el mercado deben quedar registrados en EUDAMED antes del 27 de noviembre de 2026.
- Antes de registrar el producto hace falta tener dado de alta al operador, con su número de registro único (SRN) y, si el fabricante está fuera de la UE, un representante autorizado.
Cuatro errores que se repiten
- Decidir primero la etiqueta y después la finalidad. Una promesa médica en el envase o en la web puede cambiar la clase del producto.
- Fiarse del marcado CE de un proveedor sin pedir papeles. Importadores y distribuidores deben comprobar el marcado CE, la documentación obligatoria y los identificadores UDI.
- Creer que el distribuidor no tiene obligaciones. No necesita licencia previa, pero sí comunicar su actividad a la autoridad sanitaria autonómica y llevar un registro de trazabilidad con UDI-DI, lote y fechas de envío.
- Dejar EUDAMED para el final. Sin operador registrado no se puede dar de alta ningún producto, y el plazo de noviembre se acerca.
Cuándo conviene pedir ayuda externa
Un proyecto de clase I con un fabricante pequeño puede gestionarse internamente si hay alguien que domine el reglamento. En cuanto aparecen un organismo notificado, la licencia de la AEMPS o el registro en EUDAMED, ayuda contar con un equipo que combine perfil jurídico y técnico. En VLab Consulting lo forman abogados y técnicos especialistas, y su respuesta inicial a una consulta llega en 48 horas, según informa la empresa.
La regla útil para empezar es la misma para cualquier empresa: antes de gastar en prototipos, envases o campañas, conviene fijar por escrito la finalidad prevista y la clase del producto. Todo lo demás (la documentación, la licencia y el registro) se ordena a partir de ahí.
Referencias consultadas:
- Reglamento (UE) 2017/745 del Parlamento Europeo y del Consejo, de 5 de abril de 2017 — MDR: https://eur-lex.europa.eu/eli/reg/2017/745/oj/eng. Es la norma europea central sobre productos sanitarios y respalda definición, finalidad prevista, clasificación, conformidad y marcado CE. Eur-Lex
- Real Decreto 192/2023, de 21 de marzo, por el que se regulan los productos sanitarios: https://www.boe.es/eli/es/rd/2023/03/21/192. Su artículo 7 establece la licencia previa de funcionamiento para fabricación, importación, agrupación y esterilización. BOE
- Decisión (UE) 2025/2371 de la Comisión, de 26 de noviembre de 2025:https://eur-lex.europa.eu/eli/dec/2025/2371/oj/spa. Declara funcionales los cuatro primeros sistemas de EUDAMED que desencadenaron su uso obligatorio desde el 28 de mayo de 2026. Eur-Lex
- AEMPS — Productos sanitarios:https://www.aemps.gob.es/productos-sanitarios/productos-sanitarios/. La página fue actualizada el 25 de septiembre de 2026 y resume definición, clasificación, MDR, Real Decreto 192/2023 y requisitos de comercialización.