








Que te propongan participar en un ensayo clínico puede ser una noticia esperanzadora, especialmente cuando llevas tiempo buscando alternativas para un problema de salud. Sin embargo, antes de aceptar, necesitas saber qué preguntar antes de participar en un ensayo clínico: qué tratamiento podrías recibir, cuáles son sus riesgos, qué beneficios se están investigando y qué derechos conservas. Un medicamento experimental puede ofrecer posibilidades interesantes, pero todavía existen incertidumbres sobre su eficacia y seguridad.
Es normal que una propuesta de este tipo genere ilusión y, al mismo tiempo, muchas preguntas. Quizá quieras hablarlo con tu familia, consultar con tu médico habitual o leer detenidamente los documentos. En investigaciones internacionales, incluso las traducciones médicas de los materiales informativos tienen importancia para que los participantes dispongan de explicaciones en un idioma que comprendan. Aun así, corresponde al equipo investigador aclarar cualquier duda antes de solicitar tu consentimiento.
Por eso, firmar el consentimiento informado no debe convertirse en un simple trámite. Necesitas comprender las condiciones del estudio, conocer las alternativas disponibles y disponer de tiempo suficiente para valorar tu decisión. A continuación, veremos cómo funcionan estos ensayos en España, qué información debes revisar en la documentación y cuáles son tus derechos si decides participar.
Cómo funciona el ensayo clínico y por qué puedes participar
Un ensayo clínico investiga la seguridad y eficacia de un tratamiento mediante un protocolo previamente establecido. Antes de participar, debes conocer su objetivo, la fase de investigación, los requisitos de selección y las posibles intervenciones. El equipo investigador debe explicarte estos aspectos y valorar si cumples las condiciones médicas para incorporarte.
Qué se investiga y qué significa que un ensayo esté en fase I, II, III o IV
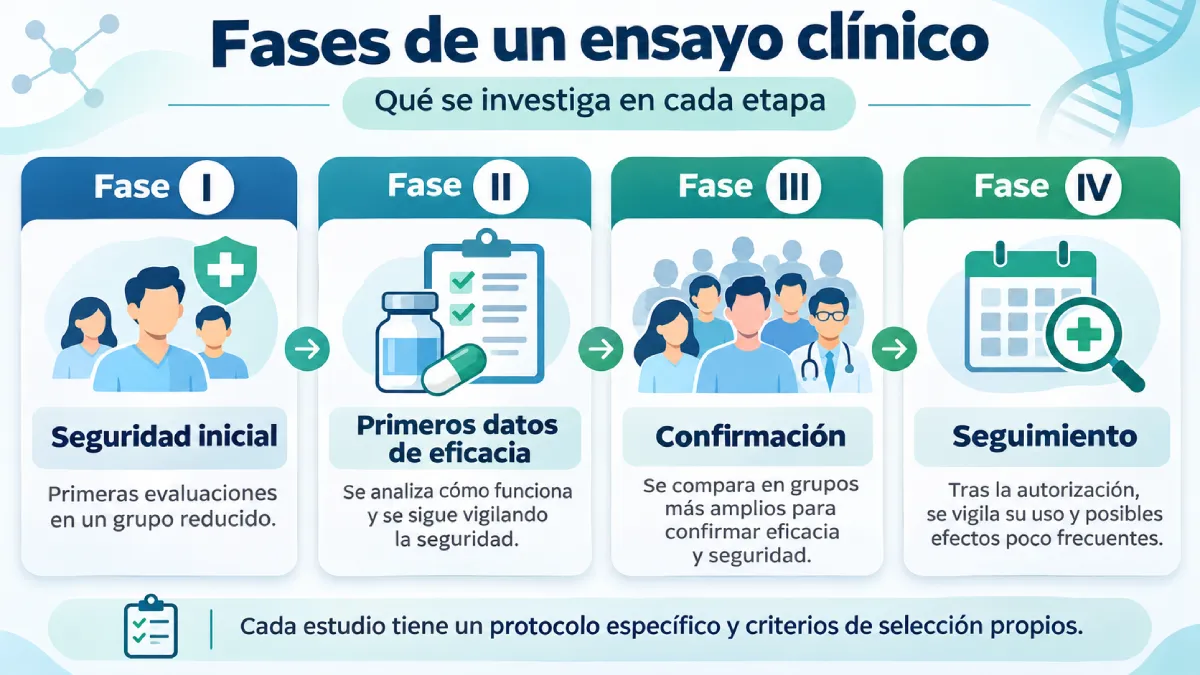
Un ensayo clínico con medicamentos es una investigación realizada en personas para obtener información sobre la seguridad y eficacia de un fármaco. Su finalidad es determinar cómo actúa, qué riesgos presenta y qué resultados pueden esperarse en determinadas condiciones.
Según la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS, 2025), estos estudios se organizan habitualmente en cuatro fases. Cada una responde a preguntas científicas diferentes y permite ampliar progresivamente los conocimientos disponibles sobre el medicamento.
Conocer la fase del ensayo es importante porque te ayuda a comprender qué se sabe sobre el tratamiento y qué aspectos todavía necesitan investigarse.
| Fase | Qué se investiga principalmente | Qué debes tener presente |
|---|---|---|
| Fase I | Seguridad inicial, tolerabilidad y comportamiento del medicamento en el organismo. | Se dispone de información clínica limitada y pueden existir riesgos todavía desconocidos. |
| Fase II | Primeras evidencias de eficacia, seguridad y evaluación de distintas dosis. | Los resultados iniciales todavía necesitan confirmarse. |
| Fase III | Confirmación de eficacia y seguridad en poblaciones generalmente más amplias. | Aunque exista información previa, continúan evaluándose los resultados y posibles riesgos. |
| Fase IV | Seguimiento de medicamentos autorizados, efectos adversos poco frecuentes y otros aspectos de su utilización. | La autorización no elimina la necesidad de vigilancia y seguimiento. |
Estas fases describen el desarrollo habitual de medicamentos, pero los diseños pueden variar. Algunos estudios combinan objetivos o utilizan procedimientos adaptados a enfermedades concretas.
Por ejemplo, un medicamento en fase II puede haber mostrado resultados prometedores en investigaciones anteriores. Eso no significa que vaya a funcionar en todas las personas ni que sus efectos adversos estén completamente identificados.
En España, la AEMPS es la autoridad competente para autorizar los ensayos clínicos con medicamentos. La evaluación científica y ética se realiza de forma coordinada con los Comités de Ética de la Investigación con medicamentos (CEIm), encargados de revisar aspectos relacionados con la protección de los participantes.
Los estudios internacionales también requieren una extensa documentación científica. Protocolos, informes de seguridad, características de medicamentos y expedientes regulatorios pueden circular entre investigadores de distintos países. En estos procesos, las traducciones farmaceuticas permiten trasladar documentación especializada entre idiomas, aunque su preparación lingüística no sustituye la evaluación científica ni la autorización de las autoridades competentes.
Explora las fases de un ensayo clínico
Selecciona una fase para conocer qué se investiga, quién suele participar y qué información se obtiene. También podrás identificar las principales limitaciones de cada etapa.
Selecciona una fase
Fase I: evaluación inicial
- Objetivo habitual
- Estudiar la seguridad inicial, la tolerabilidad y el comportamiento del medicamento en el organismo.
- Participantes habituales
- Grupos generalmente pequeños de voluntarios sanos o pacientes, según el medicamento estudiado.
- Información que se obtiene
- Reacciones observadas, tolerabilidad y características del medicamento.
- Limitaciones
- La eficacia terapéutica todavía no está demostrada. Pueden existir riesgos desconocidos.
Fase II: primeras evidencias de eficacia
- Objetivo habitual
- Explorar la eficacia, evaluar las dosis y ampliar los datos de seguridad.
- Participantes habituales
- Personas con la enfermedad o condición objeto de la investigación.
- Información que se obtiene
- Señales preliminares de eficacia y posibles efectos adversos.
- Limitaciones
- Los resultados todavía necesitan confirmarse mediante investigaciones posteriores.
Fase III: confirmación de resultados
- Objetivo habitual
- Confirmar la eficacia y caracterizar mejor la seguridad, frecuentemente frente a un comparador.
- Participantes habituales
- Poblaciones generalmente más amplias que en las fases anteriores.
- Información que se obtiene
- Datos para evaluar el balance entre beneficios y riesgos del medicamento.
- Limitaciones
- La evaluación continúa y pueden identificarse riesgos que antes no se habían observado.
Fase IV: investigación tras la autorización
- Objetivo habitual
- Investigar aspectos del uso de medicamentos que ya han recibido autorización.
- Participantes habituales
- Poblaciones definidas según los objetivos del estudio y las condiciones del protocolo.
- Información que se obtiene
- Seguridad a largo plazo, reacciones poco frecuentes u otros resultados de interés.
- Limitaciones
- La autorización de un medicamento no significa que esté exento de riesgos.
Cómo se selecciona a los participantes
No todas las personas pueden participar en cualquier ensayo clínico. Cada investigación establece unas condiciones que permiten identificar a quienes pueden incorporarse al estudio de acuerdo con sus objetivos científicos y sus requisitos de seguridad.
Estas condiciones aparecen recogidas en el protocolo, que es el documento donde se establece cómo debe realizarse la investigación, qué procedimientos se aplicarán y cómo se evaluarán los resultados.
Para seleccionar a los participantes se utilizan dos conceptos:
- Criterios de inclusión: características que una persona debe cumplir para poder optar al estudio.
- Criterios de exclusión: circunstancias que pueden impedir la participación, aunque se cumplan otros requisitos.
Entre los aspectos que pueden revisarse se encuentran:
- La edad y determinadas características personales.
- El diagnóstico de la enfermedad investigada.
- La evolución de la enfermedad y sus características clínicas.
- Los tratamientos recibidos anteriormente.
- Los resultados de análisis u otras pruebas médicas.
- La existencia de enfermedades que puedan aumentar determinados riesgos.
- Otras condiciones establecidas expresamente en el protocolo.
Imagina, por ejemplo, que se investiga un medicamento para una enfermedad crónica. El estudio puede exigir que los participantes tengan un diagnóstico confirmado mediante pruebas específicas y que hayan recibido previamente determinados tratamientos.
Una persona podría reunir esas condiciones iniciales y, sin embargo, no ser seleccionada después de completar las evaluaciones médicas.
Cumplir los requisitos iniciales no garantiza la admisión. La decisión depende de la valoración clínica y de las condiciones concretas del protocolo.
Si te están considerando para participar, puedes preguntar qué pruebas necesitan realizarte, por qué son necesarias y qué ocurrirá si finalmente no cumples todos los criterios.
También es importante diferenciar dos decisiones: que el equipo investigador considere adecuada tu participación desde el punto de vista clínico y que tú quieras incorporarte voluntariamente.
Aunque cumplas todos los requisitos, puedes decidir que el estudio no encaja con tus circunstancias personales.
Qué tratamiento podrías recibir y qué riesgos debes conocer
Una de las preguntas más importantes antes de aceptar un ensayo es qué tratamiento recibirás realmente.
En algunos estudios, todos los participantes reciben una intervención determinada. En otros, se comparan tratamientos diferentes para conocer sus efectos y valorar cuál ofrece mejores resultados bajo las condiciones investigadas.
Según el diseño del ensayo, pueden utilizarse distintos procedimientos:
- Aleatorización: asignación de los participantes a diferentes grupos mediante un procedimiento basado en el azar.
- Grupo experimental: participantes que reciben el tratamiento que se está investigando.
- Grupo comparador: participantes que reciben otra intervención, que puede ser un tratamiento autorizado o una alternativa definida en el protocolo.
- Placebo: sustancia o intervención sin el efecto terapéutico específico que se pretende estudiar, utilizada como comparación cuando el diseño lo permite.
- Enmascaramiento: procedimiento que limita el conocimiento de la asignación al tratamiento para reducir determinados sesgos en la investigación.
No todos los ensayos emplean placebo. Además, las condiciones de su utilización deben justificarse y evaluarse atendiendo a las garantías aplicables a los participantes.
Si existe la posibilidad de recibirlo, el equipo investigador debe explicarte en qué circunstancias podría ocurrir y qué medidas se contemplan para proteger tu salud.
También debes comprender la diferencia entre un tratamiento experimental y uno autorizado. El primero continúa sometido a investigación para responder a determinadas preguntas científicas, mientras que el segundo cuenta con una autorización para las indicaciones y condiciones correspondientes.
Antes de decidir, revisa especialmente estos aspectos:
| Aspecto | Qué necesitas aclarar |
|---|---|
| Tratamiento | Qué medicamentos o intervenciones podrías recibir. |
| Riesgos conocidos | Qué efectos adversos se han identificado previamente. |
| Riesgos desconocidos | Qué incertidumbres siguen existiendo. |
| Beneficios potenciales | Qué resultados se investigan y qué evidencia existe. |
| Alternativas | Qué opciones asistenciales tienes fuera del ensayo. |
| Seguimiento | Qué controles adicionales serán necesarios. |
Participar también puede implicar más visitas al hospital, análisis, pruebas complementarias o cambios en la organización de tu seguimiento.
Por eso, es importante que el equipo te explique cuáles de estos procedimientos forman parte de la investigación y cuáles corresponden a la asistencia sanitaria que recibirías habitualmente.
La diferencia merece atención: el objetivo principal de un ensayo es obtener conocimiento científico, aunque algunas personas puedan beneficiarse de la intervención estudiada.
Una vez comprendido qué se investiga, llega el momento de revisar el documento que recoge las condiciones de tu participación.
Qué debes comprender del consentimiento informado antes de firmarlo
El consentimiento informado es un proceso mediante el que recibes explicaciones sobre el ensayo y decides libremente si quieres participar. Debes comprender sus objetivos, procedimientos, riesgos, beneficios potenciales y alternativas. Antes de firmar, el equipo investigador debe responder tus preguntas, comprobar tu comprensión y proporcionarte tiempo suficiente para valorar la decisión.
Qué información debe incluir el documento
Cuando recibas la documentación del ensayo, probablemente encontrarás una hoja de información al participante y un formulario de consentimiento informado.
Aunque ambos documentos están relacionados, cumplen funciones diferentes.
La hoja de información explica las características del estudio, sus procedimientos y las condiciones de participación. El consentimiento documenta tu decisión de incorporarte después de recibir la información y resolver las dudas pertinentes.
El Reglamento (UE) n.º 536/2014 establece que la información debe proporcionarse de forma clara, pertinente y comprensible para una persona sin conocimientos especializados. Su artículo 29 también contempla una entrevista previa con personal cualificado del equipo investigador y un plazo adecuado para reflexionar sobre la decisión (Parlamento Europeo y Consejo de la Unión Europea, 2014).
Antes de firmar, comprueba que la información permite responder a estas cuestiones:
| Información que debes revisar | Pregunta que puedes hacer |
|---|---|
| Objetivo del estudio | ¿Qué quieren averiguar con esta investigación? |
| Tratamiento e intervenciones | ¿Qué medicamentos, pruebas o procedimientos recibiré? |
| Duración | ¿Cuánto tiempo participaré y cuántas visitas tendré? |
| Riesgos y molestias | ¿Qué efectos adversos pueden aparecer? |
| Beneficios potenciales | ¿Qué resultados se esperan y qué incertidumbres existen? |
| Alternativas | ¿Qué opciones tengo si decido no participar? |
| Protección de datos | ¿Quién accederá a mi información y con qué finalidad? |
| Posibles daños | ¿Qué cobertura o mecanismos de indemnización corresponden al ensayo? |
| Contactos | ¿Con quién debo comunicarme si tengo preguntas o problemas? |
| Retirada | ¿Qué ocurrirá si decido abandonar la investigación? |
Dedica especial atención a los apartados relacionados con riesgos, alternativas terapéuticas y posibles molestias.
Por ejemplo, si el ensayo requiere extracciones de sangre frecuentes, necesitas saber cuántas están previstas, qué finalidad tienen y si representan procedimientos adicionales respecto a tu atención habitual.
Otro punto importante son los gastos. Pregunta si tendrás que desplazarte con frecuencia, si existen compensaciones aplicables y quién asumirá los costes asociados a los procedimientos del estudio.
También debes comprobar qué sucede si aparecen efectos adversos relacionados con la investigación y qué mecanismos de atención e indemnización se contemplan.
En los estudios internacionales, la preparación de documentos informativos puede requerir adaptaciones lingüísticas. Estos materiales deben transmitir correctamente los términos clínicos y las condiciones del protocolo, pero un texto traducido sigue necesitando explicaciones por parte de los profesionales responsables.
Por otra parte, la documentación debe permitirte identificar al investigador responsable y disponer de una vía de contacto para comunicar dudas o incidencias durante tu participación.
Si encuentras información incompleta, contradictoria o difícil de entender, puedes solicitar que te la aclaren antes de tomar una decisión.
Qué hacer si no entiendes el lenguaje médico o el idioma
Los documentos de consentimiento pueden incluir palabras que resultan poco familiares, incluso para personas acostumbradas a leer información sanitaria.
Términos como aleatorización, acontecimiento adverso, criterio de exclusión o procedimiento invasivo tienen un significado preciso dentro de la investigación clínica, pero necesitan explicarse de manera sencilla.
La dificultad de comprensión no es una cuestión menor.
Un estudio publicado por Swieczkowski, Kwaśny y Cubała (2026) analizó 14 formularios de consentimiento correspondientes a ensayos clínicos con ketamina para trastornos de salud mental. Los investigadores encontraron que 13 documentos superaban el nivel de dificultad lectora recomendado según uno de los indicadores utilizados.
Se trataba de documentos redactados en inglés y pertenecientes a un ámbito concreto de investigación, por lo que estos resultados no deben trasladarse automáticamente a todos los ensayos realizados en España.
Aun así, el trabajo pone de manifiesto un problema importante: un documento puede contener la información necesaria y resultar demasiado complejo para comprenderlo adecuadamente.
Si tienes dificultades con alguna explicación, puedes solicitar:
- Que sustituyan los tecnicismos por palabras más habituales.
- Que te expliquen los procedimientos mediante ejemplos sencillos.
- Que aclaren las diferencias entre los grupos de tratamiento.
- Que te indiquen qué riesgos se conocen y cuáles siguen investigándose.
- Que te permitan releer la información con tranquilidad.
- Que faciliten apoyo lingüístico adecuado cuando exista una barrera idiomática.
Por ejemplo, si el documento indica que participarás en un estudio aleatorizado, puedes pedir que te expliquen cómo se decidirá el grupo al que pertenecerás y qué consecuencias tendrá esa asignación.
Una explicación comprensible podría ser que la distribución se realizará mediante un procedimiento al azar, parecido a un sorteo, siguiendo unas reglas científicas previamente establecidas.
Ahora bien, cuando existe una barrera idiomática, es importante distinguir dos servicios que suelen confundirse.
| Servicio | Para qué se utiliza |
|---|---|
| Traducción médica escrita | Adaptar documentos, formularios, instrucciones y materiales sanitarios de un idioma a otro. |
| Interpretación médica oral | Facilitar la comunicación hablada entre profesionales sanitarios y personas que utilizan idiomas diferentes. |
Los traductores medicos especializados trabajan con documentación sanitaria que requiere precisión terminológica. En un ensayo internacional, pueden intervenir en la preparación lingüística de protocolos, formularios y otros materiales destinados a distintos países.
La interpretación oral, por su parte, permite trasladar las preguntas y respuestas que surgen durante la conversación con el equipo investigador.
Son funciones complementarias, pero ninguna sustituye la responsabilidad sanitaria de explicar el estudio y comprobar que el participante comprende sus condiciones.
Esta necesidad de comunicación continúa después de la firma. Roberts y colaboradores (2026) señalan que los recursos de traducción e interpretación deben planificarse durante todo el desarrollo de un ensayo clínico, incluyendo el reclutamiento, el consentimiento, el seguimiento y la comunicación de seguridad.
Si necesitas ayuda con el idioma, solicita que el equipo investigador te explique qué recursos están disponibles. Evita basar una decisión médica importante exclusivamente en traducciones automáticas no revisadas.
La información debe resultar comprensible para ti. Puedes pedir que te aclaren los conceptos tantas veces como sea necesario antes de decidir.
Qué documentos debes recibir y qué dudas resolver antes de decidir
Una vez explicados los objetivos y procedimientos, es importante que puedas revisar la documentación con calma.
Como parte del proceso habitual de consentimiento, debes disponer de la información escrita pertinente y recibir una copia del consentimiento documentado. El Reglamento europeo contempla expresamente este último derecho.
La documentación concreta puede variar según el protocolo y las características del estudio.
Entre los materiales que pueden formar parte del proceso se encuentran:
- Hoja de información al participante: recoge las características esenciales de la investigación, sus procedimientos, riesgos y condiciones.
- Documento de consentimiento informado: deja constancia de que has recibido la información y has decidido participar voluntariamente.
- Información sobre protección de datos: explica cómo se utilizará y protegerá tu información personal.
- Documentación relativa a muestras biológicas: cuando se recojan muestras, puede incluir explicaciones específicas sobre su utilización y conservación.
- Información adicional del estudio: instrucciones de seguimiento, contactos o materiales asociados a procedimientos concretos.
El investigador debe explicar qué documentos corresponden a tu ensayo y cuáles necesitas conservar.
Es recomendable guardar una copia de la información entregada, especialmente de los contactos y de las condiciones que afectan a tu participación.
Si estás pensando qué preguntar antes de participar en un ensayo clínico, puedes comenzar por estas cuestiones documentales:
- ¿Puedo llevarme la hoja de información para leerla en casa?
- ¿Dispongo de tiempo suficiente para consultar mis dudas?
- ¿Puedo comentar la propuesta con mi médico habitual?
- ¿Quién puede explicarme los apartados que no comprendo?
- ¿Recibiré una copia del consentimiento firmado?
- ¿Qué información me comunicarán si cambian los riesgos o las condiciones del estudio?
También puedes pedir que te expliquen cómo afectará la participación a tus tratamientos actuales.
Por ejemplo, puede que el protocolo establezca determinadas condiciones sobre la medicación concomitante, es decir, los medicamentos que una persona utiliza durante la investigación.
Estas condiciones deben revisarse con el profesional responsable. No debes modificar ni suspender ningún tratamiento por iniciativa propia para intentar cumplir los requisitos del ensayo.
Otra cuestión importante es el tiempo necesario para decidir. El consentimiento informado requiere que puedas valorar la información sin presiones indebidas.
Si necesitas hablarlo con tu familia o consultar otras opiniones profesionales, puedes plantearlo al equipo investigador.
Recuerda que firmar representa una decisión voluntaria, pero la comunicación debe continuar mientras participes. Si aparecen nuevos riesgos relevantes o cambian aspectos importantes del estudio, tendrás que recibir las explicaciones correspondientes.
Cuáles son tus derechos y qué preguntar antes de decidir
Participar en un ensayo clínico es voluntario y puedes rechazar la propuesta o retirar tu consentimiento posteriormente, sin sufrir perjuicios por esa decisión. También tienes derecho a recibir información comprensible, conocer los mecanismos de protección y saber a quién acudir ante problemas. Si aparecen efectos adversos, debes contactar con el equipo investigador o los servicios sanitarios correspondientes.
Tu derecho a participar voluntariamente y abandonar el ensayo
Uno de los aspectos que más tranquilidad debería ofrecerte es saber que participar en un ensayo clínico no significa renunciar a tus derechos como paciente.
El Reglamento (UE) n.º 536/2014 establece garantías relacionadas con la protección de las personas que participan en investigaciones con medicamentos.
Entre ellas se encuentra el derecho a rechazar la participación y a retirarse posteriormente sin tener que justificar la decisión.
Esto significa que puedes aceptar inicialmente un estudio y cambiar de opinión más adelante.
La retirada no debe ocasionarte perjuicios por ejercer ese derecho ni afectar negativamente a la asistencia sanitaria que te corresponda.
Ahora bien, es importante comprender que abandonar un ensayo puede requerir determinadas actuaciones de seguimiento, especialmente cuando sea necesario valorar tu seguridad después de interrumpir una intervención investigada.
El equipo responsable debe explicarte qué medidas se contemplan en tu caso.
Tus derechos incluyen, entre otros:
- Recibir información clara sobre los objetivos y condiciones de participación.
- Formular preguntas antes de firmar y durante el desarrollo de la investigación.
- Decidir libremente si deseas incorporarte.
- Retirar el consentimiento sin tener que justificar tu decisión.
- Conocer los riesgos y las alternativas terapéuticas.
- Recibir información sobre la protección de tus datos.
- Saber a quién acudir ante dudas, incidencias o problemas relacionados con el estudio.
Hay un matiz importante respecto a la información que ya se haya recogido.
Retirar el consentimiento para continuar participando no implica necesariamente que se eliminen todos los datos obtenidos previamente.
El artículo 28 del Reglamento europeo establece que la retirada no afecta, con las garantías de protección de datos aplicables, a las actividades realizadas y a la utilización de la información obtenida antes de la retirada.
Por eso, merece la pena preguntar cómo se conservarán tus datos, quién podrá acceder a ellos y qué ocurrirá con las muestras biológicas cuando corresponda.
También puedes solicitar que te aclaren las diferencias entre dejar de recibir el tratamiento investigado, abandonar determinadas visitas y retirar completamente tu participación.
Las consecuencias y actuaciones posteriores dependerán de las condiciones del protocolo y de las obligaciones legales aplicables.
Qué ocurre si aparecen efectos adversos o cambian las condiciones
Durante un ensayo clínico pueden aparecer molestias, síntomas nuevos o efectos adversos asociados a las intervenciones investigadas.
Algunos riesgos se conocen antes de iniciar el estudio. Otros pueden identificarse a medida que se acumulan datos sobre el tratamiento.
Por eso, el seguimiento médico es una parte fundamental de la investigación.
El protocolo establece procedimientos para vigilar la seguridad de los participantes, registrar acontecimientos relevantes y valorar las medidas que deban adoptarse.
Antes de comenzar, debes conocer las instrucciones para comunicar cualquier incidencia.
Es recomendable comprobar que tienes identificados:
- El teléfono o canal de contacto del equipo investigador.
- Las instrucciones para comunicar síntomas o posibles efectos adversos.
- El procedimiento que debes seguir ante una situación urgente.
- Las visitas y pruebas de seguimiento previstas.
- La forma en que recibirás información sobre cambios relevantes del estudio.
Si aparecen síntomas importantes, contacta con los servicios sanitarios apropiados y comunica que participas en un ensayo clínico. En una emergencia, solicita atención urgente.
También debes informar al equipo investigador de los cambios relevantes en tu estado de salud y de cualquier tratamiento nuevo que te indiquen otros profesionales.
No suspendas ni modifiques por tu cuenta la medicación investigada o tus tratamientos habituales.
En determinados estudios, los investigadores pueden obtener nueva información sobre riesgos, interacciones o resultados que obligue a revisar las condiciones de participación.
Cuando esa información sea relevante para tu decisión, debe comunicarse de acuerdo con las obligaciones aplicables al ensayo.
Los estudios internacionales pueden necesitar compartir informes de seguridad y otra documentación entre equipos de distintos países. En ese ámbito, los servicios de traduccion de medicina pueden intervenir en el traslado lingüístico de documentos especializados, mientras que la interpretación clínica y las decisiones de seguridad corresponden a los profesionales e instituciones responsables.
También debes preguntar qué cobertura existe si sufres daños relacionados con la investigación.
El Reglamento europeo contempla mecanismos de indemnización por daños y perjuicios, cuyas condiciones concretas deben explicarse conforme al estudio y a la normativa aplicable.
De esta forma, podrás identificar qué protección existe, qué procedimientos deben seguirse y con quién comunicarte si surge algún problema.
Las preguntas que deberías llevar a la consulta antes de firmar
Después de revisar las características del estudio, la documentación y tus derechos, puede resultar útil preparar una pequeña lista de preguntas.
No necesitas aprender toda la terminología científica. Lo verdaderamente importante es comprender qué supondrá participar en tu situación y qué alternativas tienes disponibles.
Si buscas una orientación práctica sobre qué preguntar antes de participar en un ensayo clínico, puedes organizar tus dudas en cuatro grupos.
1. Sobre el objetivo y las características del estudio
- ¿Qué enfermedad o problema de salud se está investigando?
- ¿Cuál es el objetivo principal del ensayo?
- ¿En qué fase se encuentra el medicamento?
- ¿Por qué consideran que puedo participar?
- ¿Qué tratamiento podría recibir?
- ¿Existe asignación aleatoria a diferentes grupos?
2. Sobre riesgos, beneficios potenciales y alternativas
- ¿Qué se conoce sobre la seguridad del tratamiento?
- ¿Qué efectos adversos pueden aparecer?
- ¿Qué riesgos todavía no se conocen completamente?
- ¿Qué beneficios se esperan investigar?
- ¿Qué alternativas tengo si no participo?
- ¿Existe la posibilidad de recibir un placebo?
3. Sobre procedimientos, visitas y posibles gastos
- ¿Cuánto durará mi participación?
- ¿Con qué frecuencia tendré que acudir al centro sanitario?
- ¿Qué análisis, pruebas o procedimientos adicionales realizarán?
- ¿Podré continuar con mis tratamientos habituales?
- ¿Quién asumirá los posibles gastos relacionados con el estudio?
- ¿Qué ocurrirá al finalizar mi participación?
4. Sobre derechos, privacidad y comunicación
- ¿Puedo abandonar el ensayo después de firmar?
- ¿Qué sucederá con los datos recogidos si me retiro?
- ¿Cómo se protegerá mi información personal?
- ¿A quién debo llamar si aparecen efectos adversos?
- ¿Me comunicarán nuevos riesgos relevantes?
- ¿Puedo disponer de más tiempo para decidir?
No necesitas resolver todas estas cuestiones en una única conversación.
Puede que algunas respuestas estén perfectamente explicadas en la documentación y otras requieran hablar con el investigador responsable.
Lo importante es que tengas la posibilidad de preguntar y comprender las respuestas antes de dar tu consentimiento.
La siguiente lista de comprobación te permitirá identificar los temas que ya has revisado y aquellos sobre los que todavía necesitas aclaraciones. Puedes utilizarla para preparar tu próxima visita y llevar anotadas las preguntas pendientes.
Checklist: qué revisar antes de firmar
Marca cada pregunta cuando consideres que has recibido una explicación suficiente. Las que dejes sin marcar aparecerán en tu resumen de dudas pendientes para comentarlas con el equipo investigador.
Cómo utilizar la lista: revisa cada cuestión con calma. Marca únicamente aquellas que creas haber comprendido, no simplemente las que te hayan mencionado. Puedes cambiar tus respuestas en cualquier momento.
Preguntas que has aclarado
Tienes 12 preguntas pendientes de revisar.
Ver preguntas pendientes (12)
Estas son las preguntas que todavía no has marcado como aclaradas. Puedes utilizarlas para preparar tu próxima conversación con el equipo investigador.
Antes de firmar un ensayo clínico, asegúrate de comprender lo que implica
Participar en un ensayo clínico puede representar una oportunidad para acceder a una investigación que busca ampliar las opciones terapéuticas disponibles. Sin embargo, sus posibles beneficios deben valorarse junto con los riesgos, las incertidumbres y las exigencias de participación.
Antes de firmar, procura comprender qué se investiga, qué tratamiento podrías recibir, qué alternativas existen y cómo afectará el estudio a tu vida cotidiana.
Revisa la documentación con tranquilidad, utiliza la lista de preguntas y solicita las aclaraciones que necesites. Si lo consideras útil, habla con tu familia y con los profesionales sanitarios que conocen tu situación.
Una decisión informada necesita explicaciones comprensibles, tiempo suficiente y libertad para elegir. Puedes aceptar participar o rechazar la propuesta. Lo importante es que tu decisión responda a una comprensión adecuada de las condiciones del estudio.
Referencias consultadas:
- Agencia Española de Medicamentos y Productos Sanitarios. (2025). Ensayos clínicos con medicamentos de uso humano. Ministerio de Sanidad.
- Parlamento Europeo y Consejo de la Unión Europea. (2014). Reglamento (UE) n.º 536/2014, de 16 de abril de 2014, sobre los ensayos clínicos de medicamentos de uso humano y por el que se deroga la Directiva 2001/20/CE. Diario Oficial de la Unión Europea, L 158, 1-76.
- Roberts, K., Lewis, R., Iqbal, G., Rick, C., & Shepherd, V. (2026). Translation and interpreting services must be considered across the lifecycle of clinical trials. Trials, 27, artículo 534.
- Swieczkowski, D., Kwaśny, A., & Cubała, W. J. (2026). Readability of informed consent forms from ClinicalTrials.gov in ketamine clinical trials for mental health conditions: A cross-sectional analysis. Therapeutic Advances in Psychopharmacology, 16, artículo 20451253261456385.